
Du 30 septembre au 3 octobre 2026, le congrès international de la World Muscle Society (WMS) a réuni à Hiroshima, au Japon, des chercheurs, médecins et associations de patients venus du monde entier. Ce rendez-vous majeur de la recherche sur le muscle a été l’occasion de découvrir de nombreux travaux consacrés aux dystrophies musculaires des ceintures (LGMD), que nous vous présentons ici.
1. Mieux comprendre les LGMD et suivre leur évolution
Les LGMD regroupent plus de 30 sous-types dont les manifestations et l’évolution peuvent être très différentes. Mieux caractériser chaque sous-type est essentiel pour améliorer le diagnostic, le suivi médical et la préparation des essais cliniques.
Le consortium international GRASP LGMD (Genetic Resolution and Assessments Solving Phenotypes) qui rassemble 15 centres, a partagé des données de suivi de personnes atteintes de différentes maladies neuromusculaires. Selon les formes de LGMD, certaines capacités motrices peuvent être affectées à des moments différents. Par exemple, dans les sarcoglycanopathies, la faiblesse des membres supérieurs peut apparaître alors que les personnes sont encore capables de marcher ; alors qu’elles apparaissent plus tardivement pour d’autres LGMD. Ces travaux contribuent à mieux comprendre la progression de chaque sous-type et à identifier les évaluations les plus pertinentes pour les futurs essais cliniques.1
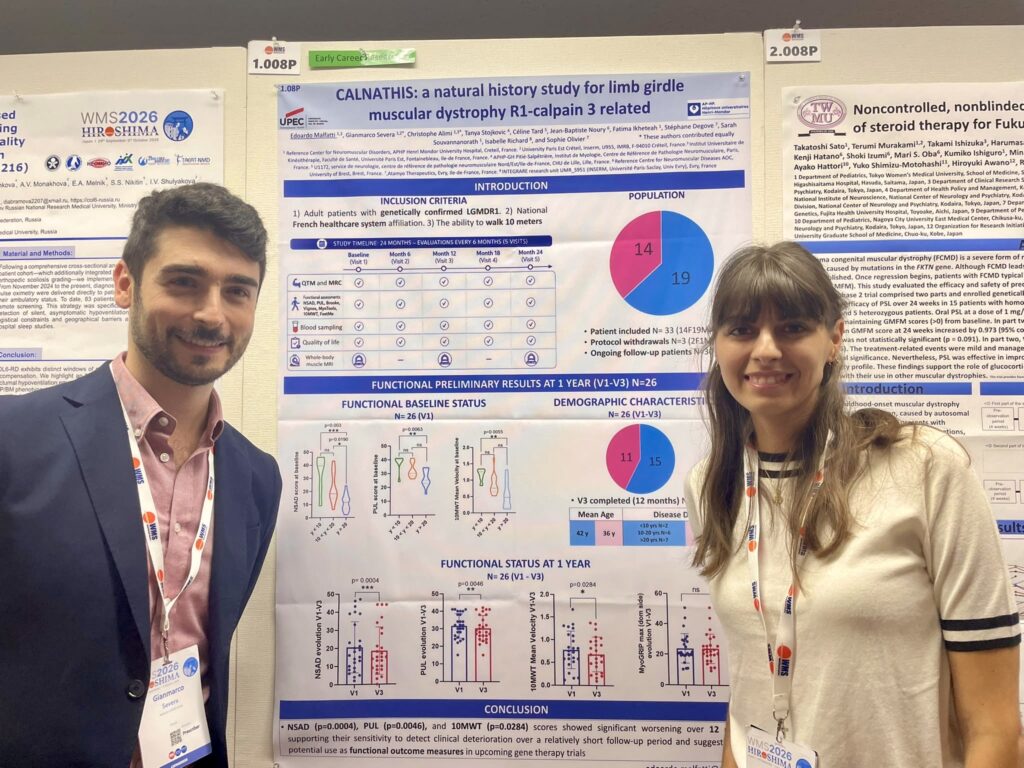
En plus des données fonctionnelles, l’imagerie aide à mieux distinguer chaque sous-type. Une étude menée chez sept enfants atteints de LGMD a montré que les atteintes visibles à l’IRM peuvent présenter des caractéristiques différentes selon le gène impliqué. Dans les formes à évolution rapide (LGMDR1 et R3), l’IRM fournit une « signature radiologique » pouvant orienter les tests génétiques ciblés. À l’inverse, une IRM peu marquée ne permet pas nécessairement d’exclure une LGMD, notamment dans certaines formes plus lentes ou à un stade précoce.2
Autre outil présenté : Myo-Guide, une plateforme utilisant l’intelligence artificielle pour automatiser la segmentation et la quantification des muscles sur les IRM. Développée pour plus de vingt maladies neuromusculaires, elle pourrait faciliter l’analyse des images, harmoniser les mesures entre centres et améliorer le suivi de l’évolution musculaire.3
2. Dysferlinopathie : des recherches sur plusieurs fronts
Pas moins de 11 posters étaient dédiés à la LGMDR2, avec des approches complémentaires visant à mieux comprendre la maladie et à développer de nouvelles pistes thérapeutiques.
Mieux suivre la maladie et ses conséquences
Plusieurs travaux s’appuient sur le suivi à long terme de personnes atteintes de dysferlinopathie, notamment dans le cadre de l’étude internationale COS (298 patients suivi sur près de 10 ans). Elle vise à mieux caractériser l’évolution de la fonction musculaire et à identifier des outils fiables pour mesurer les changements au cours du temps.4
Les recherches avancent pour identifier de nouveaux biomarqueurs dans le sang. Une étude de protéomique a notamment identifié la protéine MMP12 comme un marqueur potentiel du risque de déclin de la capacité de marche. Un panel de sept protéines a également montré des résultats encourageants pour prédire l’évolution fonctionnelle. Ces résultats devront encore être validés avant une éventuelle utilisation en pratique clinique.5
Enfin, un poster a également attiré l’attention sur l’évaluation de la fonction rénale chez les personnes atteintes de dysferlinopathie. La créatinine, utilisée habituellement pour estimer la fonction des reins, dépend en partie de la masse musculaire. Lorsque celle-ci diminue, elle peut conduire à surestimer la fonction rénale. La cystatine C, moins dépendante de la masse musculaire, pourrait être une alternative pour mesurer la fonction rénale. Il est donc important d’adapter certains examens biologiques aux particularités des maladies neuromusculaires.6
Restaurer la dysferline par thérapie génique
La grande taille du gène DYSF constitue un obstacle technique pour les thérapies géniques utilisant un seul vecteur AAV. Plusieurs équipes explorent donc des stratégies permettant de contourner cette difficulté.
Une approche repose sur l’utilisation de deux vecteurs AAV (dual-AAV), chacun transportant une partie du gène. Grâce à un mécanisme appelé split intein, les deux fragments peuvent ensuite être réunis pour reconstituer une dysferline complète.
Les résultats présentés chez des souris modèles de dysferlinopathie sont très encourageants : les chercheurs rapportent une amélioration de la force musculaire, une meilleure réparation de la membrane des fibres musculaires et une diminution des signes histologiques de dégénérescence. La thérapie montre aussi de bons résultats chez des animaux plus âgés et donc plus atteints.7
Une autre stratégie, consiste à utiliser des vésicules extracellulaires pour transporter l’ARN messager de la dysferline dans des cellules musculaires de patients. Ces petites structures naturellement produites par les cellules ont permis, dans les expériences présentées, d’améliorer la réparation membranaire. Cette approche reste toutefois au stade expérimental, sur des cellules en laboratoire.8
Explorer d’autres mécanismes pour protéger le muscle
D’autres recherches s’intéressent au rôle du calcium dans la contraction musculaire. Chez des souris déficientes en dysferline, deux molécules modulant le calcium, le dantrolène et le diltiazem, ont amélioré certains paramètres de performance et de force musculaire. Ces résultats encore au stade préclinique ouvrent une piste de recherche supplémentaire.9
Enfin, une étude comparative entre dysferlinopathie et myopathie nécrosante auto-immune a mis en évidence des mécanismes inflammatoires communs, mais aussi des différences dans les infiltrats immunitaires et dans le remplacement des fibres musculaires par du tissu graisseux et fibreux. Ces travaux contribuent à mieux comprendre la complexité des mécanismes impliqués dans la dysferlinopathie.10
3. D’autres pistes thérapeutiques pour les différentes formes de LGMD
Pour la LGMDR1 (calpaïnopathie), plusieurs travaux portent sur le développement de thérapies géniques capables de restaurer la protéine calpaïne 3, codée par le gène CAPN3. Une équipe a notamment présenté un promoteur destiné à favoriser l’expression de cette protéine dans les muscles squelettiques, en ciblant à la fois les fibres musculaires lentes et rapides. Chez la souris, les résultats montrent une expression de CAPN3 dans plusieurs muscles et une amélioration de la survie des animaux par rapport à un promoteur classique.11
Pour les sarcoglycanopathies, une étude portant sur des tissus musculaires humains et des modèles animaux s’est intéressée à la matrice extracellulaire, c’est-à-dire l’environnement qui entoure les cellules musculaires. Les chercheurs ont observé des modifications associées à l’inflammation et à la fibrose. Leurs expériences suggèrent que cette matrice modifiée pourrait elle-même influencer le comportement de certaines cellules et favoriser des processus fibrotiques et graisseux. Ces résultats ouvrent de nouvelles pistes pour comprendre et limiter la fibrose musculaire.12
D’autres équipes ont contribué à mieux caractériser des maladies plus rares. C’est notamment le cas de la LGMDR29, liée au gène SNUPN, récemment décrite en 2025, pour laquelle des chercheurs ont étudié les anomalies du spliceosome, une machinerie cellulaire essentielle à la maturation des ARN. Sur le plan clinique, certains patients présentent une faiblesse musculaire progressive dès l’enfance, d’autres présentent une atteinte plus tardive, ainsi qu’une possible atteinte respiratoire.13
Ces travaux rappellent la diversité des mécanismes biologiques à l’origine des maladies musculaires et l’importance de poursuivre la recherche sur l’ensemble des sous-types de LGMD.
4. La recherche de demain : transparence, confiance et nouvelles méthodes
Au-delà des résultats scientifiques, plusieurs sessions du congrès ont abordé la relation entre les différents acteurs de la recherche et les patients.
Il est primordial d’avoir une communication transparente autour des essais cliniques. Les patients et leurs familles doivent pouvoir comprendre les bénéfices espérés, mais aussi les risques, les incertitudes et les limites d’un traitement expérimental. Un essai clinique ne constitue pas une promesse de guérison. Les résultats, qu’ils soient positifs ou négatifs, doivent être communiqués et publiés, par respect pour les personnes qui ont accepté d’y participer.14
Le rôle des associations de patients a été souligné : elles contribuent à décrypter les annonces, à diffuser une information compréhensible et à faire entendre les attentes de la communauté.15
Un débat particulièrement intéressant a enfin posé la question suivante : le domaine des maladies neuromusculaires peut-il se passer des animaux dans la recherche ?
Deux points de vue ont été confrontés. D’un côté, les progrès des modèles humains – cellules issues de patients, cellules souches iPSC, tissus musculaires en 3D et organes sur puce – offrent de nouvelles possibilités pour étudier les maladies et tester des traitements dans un contexte génétique humain. De l’autre, les modèles animaux permettent encore d’observer le fonctionnement d’un organisme entier, les interactions entre organes et les effets d’un traitement dans le temps.15
Ce débat a surtout montré l’importance de choisir les modèles les plus pertinents selon les questions scientifiques, tout en développant des alternatives fiables à l’expérimentation animale.
En conclusion
Le WMS 2026 a illustré la diversité et le dynamisme de la recherche sur le muscle. Les équipes progressent à la fois dans la compréhension des mécanismes des maladies, l’amélioration des outils de suivi et le développement de nouvelles stratégies thérapeutiques.
Les travaux sur la dysferlinopathie ont notamment présenté plusieurs pistes prometteuses, qu’il s’agisse de thérapie génique, de transport d’ARN messager ou de protection de la membrane musculaire. D’autres avancées concernent la LGMDR1, les sarcoglycanopathies et des formes plus rares.
Un point essentiel reste à garder en tête : la majorité de ces nouvelles approches sont encore au stade préclinique, c’est-à-dire évaluées sur des cellules ou des modèles animaux. Elles devront franchir plusieurs étapes avant de pouvoir être proposées aux patients.
Pour le GI LGMD de l’AFM-Téléthon, suivre ces rencontres internationales est aussi une façon de rapprocher les chercheurs, les professionnels de santé et les personnes concernées par ces maladies. 💚
Sources :
- Advancing the understanding of clinical phenotypes using standardized outcome assessments : Insights from the GRASP consortium_Megan Iammariono – Texas
- Clinical, genetic, and muscle MRI phenotyping of pediatric limb-girdle muscular dystrophy: A case series of 7 patients from Turkey _Esra Sarigecili – Turquie
- Myo-guide: A One-stop Cloud Platform for AI-based Muscle MRI Segmentation, Quantification, Analysis and Sharing_José Verdú Díaz – Newcastle
- Clinical Trial Readiness in Dysferlinopathy from the 10-year, Multicenter Jain Clinical Outcome Study_Heather Gordish Dressman – Washington
- Longitudinal serum proteomics reveals biomarkers of disease progression in dysferlinopathy_Carla F Bolaño-Díaz – Newcastle
- Longitudinal comparison of creatinine-based and cystatin-C-based estimated glomerular filtration rate in limb girdle muscular dystrophy R2_Marianela Schiava – Newcastle
- Dual AAV and split intein strategy for functional dysferlin restoration in LGMDR2_Hichem Tasfaout – Washington
- Engineered extracellular vesicles deliver dysferlin transcripts to dysferlin-deficient myoblast celles to enhance plasma membrane repair_Gianni Giarrano – Ohio
- Calcium modulation improves motor function in a mouse model of dysferlinopathy_Jinhong Shin – Corée
- Pathological and transcriptomic comparison of dysferlinopathy and immune-mediated necrotizing myopathy_Weiyan Hou – Chine
- Design of Skeletal Muscle-specific Promoters Active in Slow and Fast Muscle Fiber Types for rAAV-driven Treatment of LGMDR1_Ruby Goldstein De Salazar
- The extracellular matrix as a driver of muscle degeneration in sarcoglycanopathies : a human proteomic study_Jordi Diaz-Manera
- SNUPN-related muscular dystrophy (LGMDR29) is a loss-of-fonction disease with a variable phenotype_Pablo Iruzubieta – McGill
- Hope You Can Trust: Transparency as the Foundation of Breakthroughs in Treating Neuromuscular Disorders_Emily Reuben
- Data, Disclosure, and the Meaning of Benefit in NMD Trials_Maryam Oskoui


